

Inhaltsverzeichnis
Das Wichtigste vorab
Wie bereiten Sie GMP- und FDA-Inspektionsfragen sinnvoll vor?
Die Vorbereitung einer GMP-Inspektion richtet sich nach dem konkreten Anlass und Regelungsbereich. An ausgewählten Vorgängen verfolgt das Team, wie Anforderungen, Durchführung, Aufzeichnungen und Entscheidungen zusammenhängen. Dabei werden offene Befunde, Zuständigkeiten und der Zugang zu Nachweisen überprüft. Sachliche Erklärungen lassen sich am realen Bestand üben; erkannte Mängel werden nach ihrer Bedeutung bearbeitet.
- Eine Behördeninspektion ist von einem internen Audit oder Probelauf zu unterscheiden.
- Dokumentenstand und tatsächlich gelebter Ablauf müssen zusammenpassen.
- Offene Probleme brauchen eine nachvollziehbare Bewertung und Bearbeitung.
- Externe Beratung unterstützt die Vorbereitung, kann das Inspektionsergebnis aber nicht garantieren.
Inspektionsvorbereitung beauftragen: Welches Ergebnis brauchen Sie zuerst?
Wenn der Termin näher rückt, hilft ein klarer erster Auftrag mehr als eine zusätzliche allgemeine Checkliste. Soll Ihr Team vorhandene Nachweise schneller zuordnen können? Muss eine bekannte Lücke fachlich bewertet werden? Oder fehlt eine gemeinsame Sicht auf die Ansprechpartner und die Bearbeitung von Rückfragen? Beschreiben Sie den benötigten Arbeitsstand, damit die Unterstützung an der tatsächlichen Aufgabe ansetzt.
In einem Beispiel wird ein Laborergebnis in einer Herstellentscheidung verwendet. Die Einzelunterlagen sind vorhanden, doch das Team benötigt für die Vorbereitung einen durchgehenden Nachweispfad: ursprünglicher Datensatz, maßgeblicher Systemstand, relevante Bearbeitung und dokumentierte Verwendung. Ein geeigneter erster Durchgang hält fest, was tatsächlich gezeigt wurde, was noch zu beschaffen ist und wer die offene Frage klärt. Das Ergebnis ist eine nachvollziehbare Arbeitsübersicht, keine nachträglich erzeugte Bestätigung eines früheren Vorgangs.
| Ausgangslage | Erster sinnvoller Beitrag | Benötigte Mitwirkung |
|---|---|---|
| Unterlagen lassen sich einzeln finden, der Zusammenhang bleibt offen | Einen ausgewählten Vorgang mit Originalnachweisen und offenen Verbindungen durchgehen | Sachkundiger Prozessverantwortlicher und Zugriff auf die relevanten Aufzeichnungen |
| Ein bekannter Befund beeinflusst die Erklärung des Vorgangs | Tatsächlichen Stand, mögliche Auswirkung und weitere Bearbeitung getrennt dokumentieren | Verantwortliche für Bewertung, Korrektur und fachliche Entscheidung |
| Rückfragen betreffen mehrere Teams | Auskunftswege, Zuständigkeiten und Nachverfolgung praktisch erproben | Erreichbare Ansprechpartner und eine gemeinsame Übersicht der Anfragen |
Der Durchgang darf Unklarheiten sichtbar machen. Ein noch nicht gelieferter Nachweis bleibt offen; er wird weder durch eine Gesprächsprobe noch durch einen vorbereiteten Text ersetzt. Auch für extern erstellte Übersichten müssen Quelle und Bearbeitungsstand erkennbar sein. Eine Behördenentscheidung oder ein bestimmtes Inspektionsergebnis können Sie damit nicht vorwegnehmen.
Die Arbeitshilfen „GMP-Inspektion: Vorgang und Originalnachweis verbinden“ und „GMP-Inspektion: Auskunft und offene Punkte koordinieren“ unterstützen genau diese Vorbereitung. Ein Mock Audit verfolgt einen anderen Auftrag: Es prüft eine begründete Stichprobe als Probelauf und liefert einen eigenen Befundbericht. Falls Sie beides benötigen, vereinbaren Sie Rollen und Ergebnisse getrennt. Die Vorlagen senden wir nach einem kurzen Telefonat persönlich zu. Im Anfrageformular sind Name, Firma, geschäftliche E-Mail und Telefonnummer erforderlich.
Was ist über Anlass und Umfang der Inspektion bekannt?
Erfassen Sie, welche Tätigkeiten, Produkte, Standorte und Systeme voraussichtlich relevant sind. Bei einem FDA-Bezug sind die tatsächlich anwendbaren US-Anforderungen zu berücksichtigen; sie sind nicht pauschal mit EU-GMP gleichzusetzen. Die FDA beschreibt risikobasiert priorisierte Überwachungsinspektionen und anlassbezogene Prüfungen. Für den EU-Ablauf ist die Union Procedure „Conduct of inspections of pharmaceutical manufacturers or importers“ einschlägig (Version 1, wirksam seit 1. Januar 2024, veröffentlicht 1. August 2024). Kapitel 9 des GMP-Leitfadens betrifft dagegen Selbstinspektionen und ist kein Ablaufplan der Behördeninspektion.
Verwenden Sie die vorhandene offizielle Kommunikation als Ausgangspunkt. Daraus folgen Ansprechpartner, verlangte Informationen und organisatorische Vorbereitung. Ein allgemeiner Ratgeber kann diese konkreten Angaben nicht ersetzen. Wenn der Umfang noch unklar ist, halten Sie dies als offene Frage fest und grenzen Sie die Vorbereitung nach belegbaren Risiken ab. Für eine FDA-bezogene Vorbereitung klären Sie auch die Arbeitssprache und den Umgang mit Dokumentenanforderungen. Vereinbaren Sie, wer eine Anfrage entgegennimmt, die zuständige Fachperson einbindet und die bereitgestellten Unterlagen nachvollziehbar zuordnet. Welche Übersetzungshilfe benötigt wird, hängt von den konkreten Dokumenten und Gesprächspartnern ab.
Das ZLG-Aide-Mémoire 07121203 zur Überwachung computergestützter Systeme enthält Fragen und Kommentare für Inspektionen entlang von Annex 11. Sie können damit Ihre Vorbereitung an konkreten Prozessen und Nachweisen ausrichten. Das Dokument ist eine Inspektionshilfe, keine eigene Rechtsvorschrift und kein Zertifizierungskatalog. Eine abgearbeitete Fragenliste ersetzt weder die Bewertung Ihres Systems noch die Entscheidungen Ihrer zuständigen Verantwortlichen.
Einen Vorgang an den Originalaufzeichnungen erklären
Wählen Sie beispielsweise eine Qualitätsentscheidung, die auf einem computergestützt verarbeiteten Laborergebnis beruht. Verfolgen Sie Quelle, Übertragung, Verarbeitung, relevante Änderungen, Review und Verwendung. Lassen Sie den zuständigen Mitarbeiter die Originalaufzeichnungen zeigen. So werden technische und organisatorische Kontrollen gemeinsam sichtbar.
Prüfen Sie, ob ein nachvollziehbarer Bezug zum aktuellen und zum damals eingesetzten Systemstand besteht. Eine aktuelle SOP erklärt einen früheren Vorgang nur begrenzt, wenn damals ein anderer Ablauf galt. Ebenso zeigt ein ausgefülltes Testformular ohne erkennbaren Systembezug nicht automatisch, welcher Einsatz nachgewiesen wurde.
Den Nachweisbestand nach Aussagekraft ordnen
Prüfen Sie mit der Tabelle, welche Frage eine Unterlage zum betrachteten Vorgang beantworten kann. Je nach Anlass kommen weitere Themen hinzu; die Übersicht dient der Vorbereitung und ist keine behördliche Checkliste.
Das aktuell von der FDA verlinkte Compliance Program 7356.002 (Ausgabe 16. September 2022) ordnet Herstellungsinspektionen sechs Systemen zu: Qualität, Einrichtungen und Ausrüstung, Materialien, Produktion, Verpackung und Kennzeichnung sowie Laborkontrollen. Im dort beschriebenen Systemansatz ist die Betrachtung des Qualitätssystems verpflichtend. LIMS-, MES- und QMS-Daten können mehrere dieser Bereiche verbinden. Wählen Sie vorbereitete Datenwege deshalb über die Softwaregrenze hinaus. Das Programm richtet sich an FDA-Mitarbeiter und ersetzt nicht die anwendbaren Anforderungen Ihres Betriebs.
Ordnen Sie offene Punkte nach möglicher Auswirkung, nicht nach optischer Vollständigkeit eines Ordners. Ein kleines Formproblem und eine ungeklärte Datenänderung können sehr unterschiedliche Bedeutung haben.
| Frage | Geeigneter Ausgangspunkt | Mögliche Lücke |
|---|---|---|
| Was soll das System tun? | Begründete Nutzung und Anforderungen | Allgemeine Produktbeschreibung ohne eigenen Bezug |
| Was wurde geprüft? | Geeignete Nachweise mit Stand und Ergebnis | Testentwurf wird als Durchführung behandelt |
| Wer darf handeln? | Rollen und tatsächliche Rechte | Dokumentierte Rolle passt nicht zum Zugang |
| Was wurde geändert? | Änderungsbewertung und betroffene Belege | Technisches Update ohne fachliche Einordnung |
| Was ist schiefgegangen? | Befund, Untersuchung und bewertete Maßnahmen | Nur Status „geschlossen“ ohne Erklärung |
| Bleiben Daten verfügbar? | Geeigneter Abruf- oder Wiederherstellungsnachweis | Sicherungsbestätigung ersetzt den Abruf nicht |
Bekannte Lücken ehrlich bewerten und bearbeiten
Eine fehlende Prüfung kann nicht durch eine rückwirkend erfundene Durchführung ersetzt werden. Dokumentieren Sie den tatsächlichen Befund und bewerten Sie die Auswirkungen auf bisherige und weitere Nutzung. Geeignete aktuelle Untersuchungen, Korrekturen und weitere Kontrollen können erforderlich sein. Deren Umfang folgt dem konkreten Risiko.
Trennen Sie Sofortmaßnahmen, Ursachenbearbeitung und die spätere Bewertung der Wirksamkeit. Ein Maßnahmenplan sollte Verantwortliche, begründete Termine und überprüfbare Ergebnisse enthalten. Wenn eine Maßnahme noch offen ist, darf die Darstellung ihren Status nicht verschleiern. Die externe Unterstützung sollte eine belastbare Bearbeitung ermöglichen und keine scheinbar makellose Historie erzeugen.
Zuständigkeiten und Auskunftswege praktisch vorbereiten
Benennen Sie für die betrachteten Themen sachkundige Ansprechpartner und geeignete Vertretungen. Klären Sie, wie angefragte Aufzeichnungen gefunden, geprüft und bereitgestellt werden. Dieser interne Ablauf dient der richtigen Zuordnung und Vollständigkeit; er darf nicht dazu führen, relevante Informationen zurückzuhalten oder einen tatsächlichen Befund zu verändern.
Üben Sie an konkreten Fragen: Wer erklärt die Bedeutung eines Laborstatus, wer die technische Übertragung und wer die Bewertung einer Abweichung? Ein Mitarbeiter muss nicht jedes Systemdetail kennen. Er sollte den eigenen Zuständigkeitsbereich verständlich erklären und fehlendes Wissen offen an den richtigen Ansprechpartner weitergeben können.
Beispiel: Nach einem Update fällt eine Ergebnisabweichung auf
Angenommen, nach einem Softwareupdate fällt eine fehlerhafte Darstellung eines Ergebnisses auf. Die Vorbereitung verfolgt, welche Funktionen verändert wurden, welche Prüfungen tatsächlich vorliegen und welche Aufzeichnungen betroffen sein könnten. Das Team stellt die bekannte zeitliche Abfolge und den aktuellen Bearbeitungsstand zusammen.
Je nach Befund kann zuerst eine begrenzte Datenuntersuchung oder eine weitergehende Prozess- und Änderungsbewertung nötig sein. Die Darstellung unterscheidet belegte Tatsachen und noch offene Annahmen. Das Beispiel behauptet keine bestimmte Reaktion einer Behörde.
| Wer gibt Auskunft? | Welchen Nachweis zeigt die Person? | Was lässt sich daran prüfen? |
|---|---|---|
| Systemverantwortlicher | Änderungsauftrag, Versionsstand und Testergebnis | Welche Version war beim betroffenen Vorgang im Einsatz? Welche Darstellung wurde mit dieser Version geprüft? |
| Fachbereich | Originalaufzeichnung und angezeigtes Ergebnis zum selben Vorgang | Welcher Wert wurde ursprünglich aufgezeichnet, und an welcher Stelle weicht die Anzeige ab? |
| Qualitätssicherung | Bewertung der Abweichung mit betroffenen Vorgängen und offenen Punkten | Welche Ergebnisse sind bereits bewertet? Für welche Entscheidung fehlt noch ein Nachweis? |
FDA-Beobachtungen und abschließende Bewertung unterscheiden
Die FDA erläutert, dass ein Form 483 Inspektionsbeobachtungen enthält und keine abschließende Behördenentscheidung über die Regelkonformität darstellt. Die spätere Bewertung berücksichtigt weitere Informationen. Ein Form 483 ist deshalb weder mit einem Warning Letter gleichzusetzen noch als vollständige Liste aller möglichen Probleme zu verstehen.
Die FDA nennt im Allgemeinen 15 US-Arbeitstage für eine freiwillige Antwort auf Form 483. Organisieren Sie deren fachliche Prüfung und fristgerechte Bearbeitung anhand der konkreten Kommunikation; dies ist keine pauschale Frist für jede denkbare Behördenantwort. Wenn Beobachtungen vorliegen, sollten Wortlaut, betroffene Tatsachen und geplante Bearbeitung sorgfältig verstanden werden. Für eine Antwort sind die aktuelle Behördenkommunikation und zuständigen Fachrollen maßgeblich. Ein pauschaler Mustertext ohne passende Untersuchung kann den konkreten Sachverhalt nicht angemessen beantworten.
Quellen: [2]
Was externe Vorbereitung leisten soll
Ein geeigneter Auftrag benennt Systeme und Prozesse, betrachtete Unterlagen sowie den geplanten Arbeitsmodus. Mögliche Ergebnisse sind eine nachvollziehbare Befundübersicht, priorisierte Bearbeitung, gezielte Nachweisprüfung und geregelte Auskunftswege. Für einen getrennten Probelauf beschreibt der Mock-Audit-Leitfaden Prüferwahl, Stichprobe und Bericht. Klären Sie, welche fachlichen Grenzen die Beratung hat und welche Themen weitere Spezialisten benötigen.
Lassen Sie zwischen Prüfung und tatsächlicher Mängelbehebung unterscheiden. Ein Reviewbericht allein schließt keine technische oder organisatorische Lücke. Vereinbaren Sie deshalb, wer die Maßnahmen umsetzt und wie deren Ergebnis beurteilt wird. Ein Ziel wie „ohne Findings“ ersetzt keine prüfbaren Abnahmekriterien. Vereinbaren Sie konkrete Arbeitsergebnisse, an denen Sie den Auftrag beurteilen können.
- Relevanten Regelungsbereich und tatsächlichen Anlass festhalten.
- Originalaufzeichnungen entlang konkreter Vorgänge prüfen.
- Unvollständige Nachweise mit ihrem echten Status zeigen.
- Maßnahmen nach Auswirkung priorisieren und Verantwortliche benennen.
- Mitarbeiter auf sachliche Auskunft im eigenen Bereich vorbereiten.
Arbeitshilfen für Ihr Unternehmen
GMP-Inspektionsvorbereitung beauftragen
Eine gute Vorbereitung verbindet einen konkreten Vorgang mit auffindbaren Originalnachweisen und sachkundigen Ansprechpartnern. Diese Arbeitsblätter helfen, den Nachweispfad und die Bearbeitung offener Rückfragen zu organisieren. Sie stellen keinen Behördenbericht aus.
Unterlagen für Ihr Unternehmen anfordern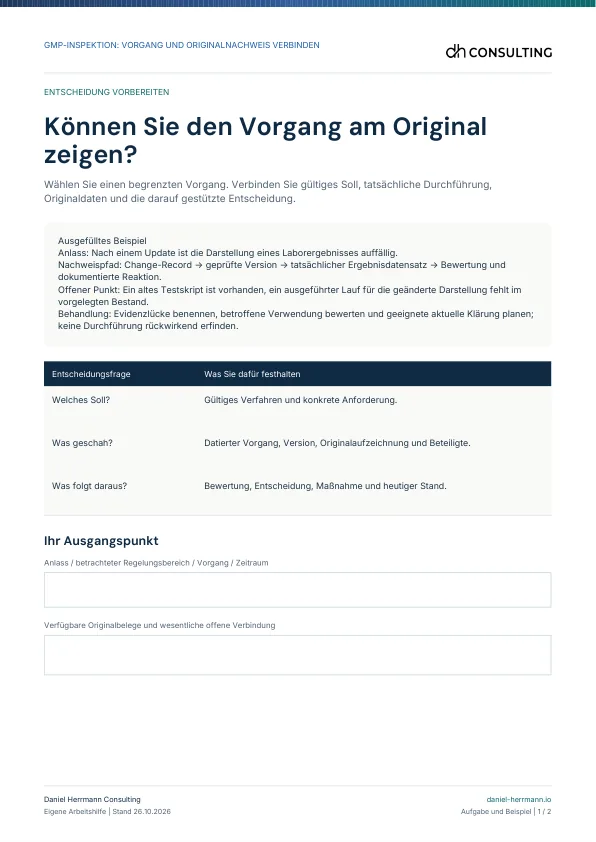
2 Seiten, A4, ausfüllbares PDF
GMP-Inspektion: Vorgang und Originalnachweis verbinden
Einen ausgewählten GMP-Vorgang vom Anspruch über Durchführung und Originalaufzeichnung zur Entscheidung nachvollziehbar machen.
QA, Inspektionskoordinator, Prozess- und Systemverantwortlicher.
Das ist enthalten
- Seite 1: Können Sie den Vorgang am Original zeigen? Arbeitsbeispiel, konkrete Entscheidungsfragen und ausfüllbarer Ausgangspunkt.
- Seite 2: Ihr nachvollziehbarer Originalnachweispfad: Soll und Quelle, Durchführung, Originale, Bewertung, Nächster Schritt / Verantwortlicher / Termin / Bestandsstand. Quellen und Einordnung.
Wählen Sie einen tatsächlich vorhandenen Vorgang. Folgen Sie den Originalbezügen und kennzeichnen Sie fehlende Information offen. Ein nachvollziehbarer Nachweispfad mit erreichbaren Originalen, benannten Erklärern und sichtbaren Lücken.
Ordnet den sachlichen Nachweis. Das Auskunftsblatt koordiniert anschließend eine konkrete Frage und deren Bearbeitung.
2 Seiten, A4, ausfüllbares PDF
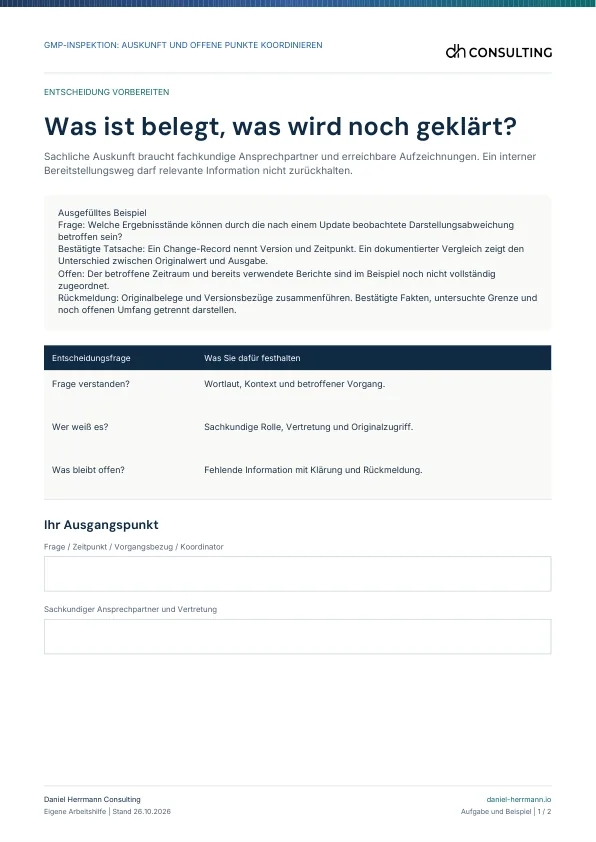
GMP-Inspektion: Auskunft und offene Punkte koordinieren
Die sachliche Bearbeitung einer Inspektionsfrage mit zuständigen Rollen, Originalbelegen und offenen Punkten koordinieren.
Inspektionskoordinator, QA, sachkundiger Mitarbeiter und Vertretung.
Das ist enthalten
- Seite 1: Was ist belegt, was wird noch geklärt? Arbeitsbeispiel, konkrete Entscheidungsfragen und ausfüllbarer Ausgangspunkt.
- Seite 2: Ihre sachliche Auskunfts- und Klärungsnotiz: Bestätigte Fakten, Auskunftsumfang, Offene Frage, Klärung und Rückmeldung, Auskunftsnotiz bestätigt / Datum / verbleibender offener Punkt. Quellen und Einordnung.
Erfassen Sie die tatsächliche Frage. Ordnen Sie Antwortumfang, Originalbeleg und offenen Klärungsbedarf zu, ohne Fakten oder Befunde zu verändern. Eine nachvollziehbare Auskunftsnotiz mit bestätigten Fakten, offenen Fragen und verantworteter Rückmeldung.
Koordiniert die konkrete Auskunft und weitere Klärung. Es simuliert keine Inspektorenentscheidung und keine Freigabe einer vorgefertigten Antwort.
Zwei Arbeitshilfen als PDF
Unterlagen für Ihr Unternehmen anfordern
Nennen Sie uns Ihren Namen, Ihr Unternehmen, Ihre geschäftliche E-Mail und eine Telefonnummer, unter der wir Sie erreichen. Wir besprechen Ihre Anfrage kurz telefonisch und senden Ihnen die beiden PDFs anschließend persönlich zu. Ein Newsletter ist dafür nicht erforderlich.
Ihre Anfrage ist eingegangen.
Wir melden uns telefonisch bei Ihnen, um Ihre Anfrage kurz abzustimmen. Anschließend senden wir Ihnen die Unterlagen persönlich per E-Mail zu.
Praxis & Zusammenarbeit
Gemeinsam umsetzen: Eine belastbare Übersicht Ihrer tatsächlichen Situation schaffen
Wir beginnen die Vorbereitung an ausgewählten tatsächlichen Vorgängen und den dazugehörigen Originalaufzeichnungen. Ihr Team erläutert den Ablauf; gemeinsam prüfen wir, ob sich die Entscheidungen und Systemstände daran nachvollziehen lassen. Daraus entsteht eine Grundlage, um offene Fragen nach ihrer Bedeutung zu bearbeiten und Auskunftswege zu üben. Bei einer angekündigten Inspektion werden andere Prioritäten nötig sein als bei einem frühen Probelauf ohne akuten Termin.
Häufige Fragen zur GMP- und FDA-Inspektionsvorbereitung
Ist eine FDA-Inspektion dasselbe wie ein GMP-Audit?
Nein. Eine Behördeninspektion hat einen anderen rechtlichen und organisatorischen Rahmen als ein internes oder beauftragtes Audit. Ein Probelauf kann bei der Vorbereitung helfen, ersetzt die Inspektion aber nicht. Die tatsächlich relevanten Anforderungen und offizielle Kommunikation sind maßgeblich.
Müssen vor der Inspektion sämtliche offenen Punkte geschlossen sein?
Ordnen Sie offene Punkte nach Risiko und Auswirkung ein und legen Sie die passende Bearbeitung fest. Manche Befunde können unmittelbare Maßnahmen verlangen; bei anderen muss der weitere Umgang nachvollziehbar begründet werden. Maßgeblich ist die wirksame Bearbeitung der tatsächlichen Lücke. Ein formal geschlossener Status allein hilft bei dieser Beurteilung wenig.
Dürfen wir fehlende historische Tests nachdokumentieren?
Was ist ein Form 483?
Es dokumentiert bestimmte Beobachtungen am Ende einer FDA-Inspektion. Es ist keine abschließende Behördenentscheidung und nicht automatisch ein Warning Letter. Die zuständigen Rollen sollten die konkrete Kommunikation und weitere Bearbeitung sorgfältig beurteilen.
Quellen: [2]
Kann ein Berater den Inspektionserfolg garantieren?
Nein. Eine fachliche Vorbereitung kann die Verständlichkeit und Bearbeitung tatsächlicher Fragen verbessern. Das Ergebnis hängt unter anderem vom realen Zustand, den betrachteten Sachverhalten und der Behörde ab. Geeignete Leistungen sollten nach überprüfbaren Arbeitsergebnissen vereinbart werden.
Wie beginnen wir bei wenig verbleibender Zeit?
Klären Sie zunächst Anlass, betroffene Prozesse und bekannte kritische Befunde. Prüfen Sie die Verfügbarkeit sachkundiger Ansprechpartner und wesentlicher Originalaufzeichnungen. Daraus lässt sich eine begründete Reihenfolge der Arbeit ableiten.
Quellen & fachlicher Stand
Primärquellenstand: 17. Oktober 2026. EU-GMP-Quellen und FDA-Behördeninformationen haben unterschiedliche Anwendungsbezüge. Die Tabelle und das Updatebeispiel sind eigene Vorbereitungshilfen. Der Artikel behandelt insbesondere Systeme und Daten im Humanarzneimittelbereich und ist keine vollständige Inspektionsanleitung für jede Produktklasse oder Behörde. Redaktionelle Ergänzung vom 26. Oktober 2026: Der neue Entscheidungsabschnitt und seine Arbeitsmatrix sind eigene methodische Vorschläge. Der zuvor genannte Quellenstand bleibt davon getrennt.
- ZLG: Aide-Mémoire 07121203 – Überwachung computergestützter Systeme, fachlich geprüft 31.08.2022
- FDA: Pharmaceutical Inspections and ComplianceBehördeninformation zum humanpharmazeutischen Inspektions- und Bewertungsablauf; Form 483 ist keine abschließende Behördenentscheidung.
- Europäische Kommission/EMA: Conduct of inspections of pharmaceutical manufacturers or importersVersion 1, wirksam seit 1. Januar 2024, veröffentlicht 1. August 2024; behördlicher Inspektionsablauf, getrennt von Selbstinspektion.
- Europäische Kommission: EU-GMP Annex 11, Computerised Systems, Revision Januar 2011Humanarzneimittel-GMP; insbesondere §§1–4, 7, 10–13, 16–17; konkrete Verwendung je Abschnitt.
- Europäische Kommission: EU-GMP Kapitel 4, Documentation, Revision Januar 2011Kontrollierte Dokumentation und Aufzeichnungen; amtlicher EudraLex-Eintrag mit Originalkapitel.
- FDA: Data Integrity and Compliance With Drug CGMP – Questions and Answers, Dezember 2018Datenintegrität im Arzneimittel-CGMP; keine Umdeutung neuer Tests in historische Nachweise.
- Europäische Kommission: EU-GMP Kapitel 1, Pharmaceutical Quality SystemQualitätsmanagement, Verantwortung, Ursachenbewertung, CAPA und Änderungssteuerung; keine Projektpreisvorgabe.
- FDA: Compliance Program 7356.002 – Drug Manufacturing InspectionsAktuell im FDA-Programmverzeichnis verlinkte Ausgabe 16. September 2022, implementiert 17. Oktober 2022; behördeninterner Systemansatz.
- Europäische Kommission: EU-GMP Kapitel 2, Personnel, wirksam seit 16.02.2014Personal, rollenbezogene Schulung und Bewertung praktischer Wirksamkeit; amtlicher EudraLex-Eintrag mit Originalkapitel.
- Europäische Kommission: EU-GMP Kapitel 7, Outsourced ActivitiesAusgelagerte GMP-bezogene Tätigkeiten, Eignung, Verantwortlichkeiten, Vereinbarungen und Überwachung.
- ICH Q9(R1): Quality Risk Management, amtlicher Volltext bei der Europäischen KommissionRisikobezogene Entscheidungen, angemessene Formalität und Umgang mit Subjektivität; eigene Matrizen sind Umsetzungsvorschläge.
Quellenstand: .


Daniel Herrmann Consulting
Anlass, Systeme und offene Befunde zusammenstellen
Bringen Sie die vorhandene Inspektionskommunikation, eine Systemübersicht und bekannte offene Punkte mit. Daraus lässt sich ein konkreter Vorbereitungsauftrag ableiten, der tatsächliche Fragen und verfügbare Nachweise verbindet.
- Audit- und Inspektionsvorbereitung →
Sie gehen mit griffbereiten Nachweisen und einem vorbereiteten Team in Audit und Inspektion. Wir beginnen mit einem Walkthrough, ordnen offene Punkte nach Risiko und spielen den Termin in einer Probe-Inspektion durch.